Курсовая работа (т): Синтез изонитрильных комплексов палладия
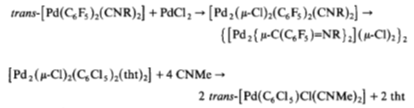
В статье 6 синтез [PdX2(CNC6H4COOH)2]
проводился в течении 30 минут по стандартной схеме обмена лигандов (tht =
tetrahydrothiophene), по проведению похожей на метод Белукко. В качестве
растворителя использовался тетрагидрофуран, в качестве осадителя-гексан (M=Pd,
Pt).
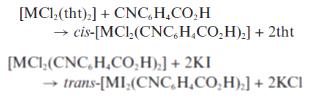
В статье 8 инденильные комплексы образуются по реакции замещения хлорид-ионов в PdCl2(CNR)2 в течении часа без нагревания при действии на комплекс инденил-лития в бензоле, в результате чего образуется соединение Pd2(μ2-In)2(RNC)2. Если подвергнуть продукт обработке уксусной кислотой при 0 С и перемешивать смесь в течении 48 часов, то образуется Pd4(μ-OAc)4(RNC)4 .
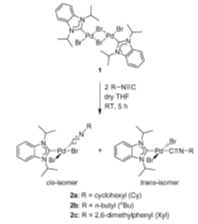
Авторы (10) о синтезе смешанных
карбенизонитрильных комплексах палладия. Действуя на [PdBr2(iPr2-bimy)]2
(1) (iPr2-bimy
= 1,3-diisopropylbenzimidazolin-2-ylidene)
избытком изоцианида, они первоначально получили смесь веществ [PdBr2(iPr2-bimy)(CN-Cy)]
(cis-2a)
и незапланированный димерный комплекс палладия(1) [PdBr(CN-Cy)2]2
, вероятно, возникающий в результате гидролиза карбена. В дальнейшем, используя
стехиометрические количества реагентов, группа смогла получить с высокими
выходами и охарактеризовать целевой продукт. Полученный продукт [PdBr2(iPr2-bimy)(CNR)]
представлял смесь транс и цис изомеров c
преобладанием транс, что подтверждается сигналами ЯМР.
2. Практическая
часть
В рамках данной работы был проведен двухстадийный (через лабильные нитрильные комплексы) синтез бис-изонитрильных комплексов Pd: PdCl2(CNR)2 (R=p-CH3C6H4, tBu) и PdI2(CNtBu)2. Из PdCl2(p-CH3C6H4)2 нуклеофильным присоединением 1-бензилпипиразина и 2-аминопиридина пытались получить 2 соответствующиx диаминокарбеновыx комплекса PdCl2(CNp-CH3C6H4)C[(NНp-CH3C6H4)(NHX)], где X=-NН-2-py, 1-benzylpiperazine (py=пиридин). В качестве исходного сырья брался PdCl2.
. Синтез PdX2(CNR)2.
1.1. Синтез PdCl2(CNR)2
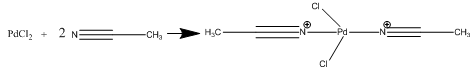
На 1 стадии PdCl2 обработали СNCH3 и получили комплекс PdCl2(CNCH3)2 .
Реакция:
Ход работы:
500 мг PdCl2 помещают в круглодонную колбу на 100 мл и приливают 50 мл ацетонитрила АсСN. Перемешивают магнитной мешалкой смесь в течении 4-5 часов. Упариваем при пониженном давлении (отгоняем растворитель на роторе), взвешивают получившийся комплекс.
Реально отвесили 0,4992 г PdCl2 и получили 0,724 г целевого вещества. Выход продукта составил 98,9 %. Полученное вещество представляет из себя оранжевый порошок. Данные его ЯМР спектра полностью совпали с литературными (спектр).
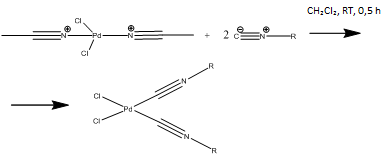
На 2 стадии к полученному нитрильному комплексу добавляют изоцианид. Протекает реакция обмена лигандов (R=p-CH3C6H4, tBu):
Реакция:
Ход работы:
В виалу на 8 мл помещаем навеску 0,365 г сухого PdCl2(CNCH3)2 и добавляем 5 мл хлористого метилена СH2Cl2 . Комплекс растворяется плохо, поэтому реакционную смесь необходимо перемешивать магнитной мешалкой. При перемешивании добавляем в виалу жидкий изонитрил в небольшом избытке (2,1 эквивалента). Через 30 минут перемешивание прекращают, реакционную смесь отгоняют на роторе почти насухо и добавляют диэтиловый эфир, чтобы растворить примеси. Далее продукт фильтруют на фильтре Шотта, тем самым избавляясь от примесей, сушат и перекристаллизовывают, используя пентан. Получившиеся желтые кристаллы снова промывают диэтиловым эфиром, дополнительно перекристаллизовывают несколько раз, сушат и взвешивают конечный продукт.
Результаты:
В случае R=p-CH3C6H4
выход составил 93%, R=tBu-89%.
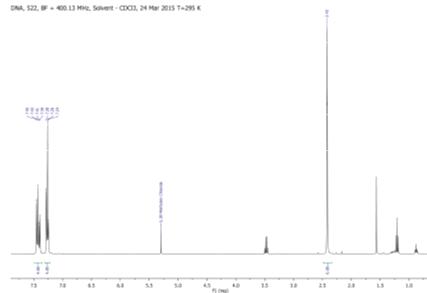
Спектр изонитрильных комплексов совпадает с литературным. Также была проведена
ИК-спектроскопия, которая выявила 2 полосы поглощения, что соответствует цис-конфигурации
(спектры ИК, ЯМР). На рисунке-спектр ЯМР 1H
Синтез PdI2(CNR)2 (R-tBu).
Синтез данного комплекса проводился исходя из уже полученного PdCl2(CNR)2. В оригинальной методике Белукко предлагалось использовать в качестве прекурсоров PdCl2 и свободный СNR, то есть предполагалось, что PdCl2(CNR)2 образуется в реакции in sito, мы же использовали уже готовый комплекс.
Реакция:
2(CNtBu)2 +KI=PdI2(CNtBu)2+2KCl
Ход работы:
В виалу добавляют 100 мг сухого PdCl2(CNtBu)2 и избыток КI( приблизительно 750 мг).Смесь суспензируют в 10 мл ацетона, перемешивают 24 часа на магнитной мешалке. Далее оранжевый раствор отгоняют на роторе, твердый остаток растворяют в хлороформе, фильтруют на фильтре Шотта и осаждают диэтиловым эфиром. Полученный продукт оказывается достаточно чистым и дальнейшей перекристаллизации не требует.
Результаты:
Выход продукта составил 13,6 мг. Результаты ЯМР
совпали с литературными, Ик-спектр выявил транс-конфигурацию (1 полоса), что
также соответствует источникам. Отличие в конфигурации по сравнению с хлором
объясняется большим радиусом йода по сравнению с хлором и вызванными вследствие
этого стерических затруднений в cis-конфигурации.
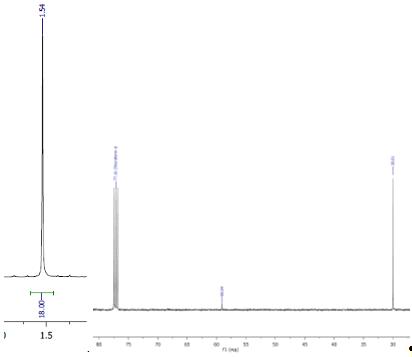
ЯМР 1H
ЯМР 13С
Заключение
В рамках данной работы были синтезированы
бис-изонитрильные комплексы Pd
c ароматическим (R=p-Tolyl)
и алифатическим (R=tBu)
радикалом. Высокие выходы продукта и сравнительно несложная очистка говорят о
перспективности использования данной реакции в препаративных целях. Данные
соединения действительно легко атакуются N-нуклеофилом,
образуя диаминокарбеновые структуры, что уже проверено нашей группой (однако
результаты еще не оформлены).
Литература
1. Zhu, J. P. Eur. J. Org. Chem. 2003, 1133
2. Suginome, M.; Ito, Y. Adv. Polym. Sci. 2004, 171, 77.
. Yamamoto, Y.; Miyachi, M.; Yamanoi, Y.; Nishihara, H. J. Inorg. Organomet. Polym. Mater. 2014, 24, 208.
. H. B. Bang, S. Y. Han, Synth. Commun., 2009, 39, 506-515.
. E. Peris, R. H. Crabtree Coord. Chem. Rev. 2004, 248, 2239
. Sacco A., Gazz. Chim. Ital., 83, 632, 1953.
. Cotton F.A., Dunne T.G., Inorg. Chem., 4, 318, 1965
. Sarapu A.C., Fenske R.F., Inorg. Chem., 11, 3021, 1972.
. Cano F.N., Chem. Communs, 1617, 1971
. Bailey N.A., Walker N.W., J. Orgamometal Chem., 37, C49, 1972
. Joshi K.K, Mills O.S., Shaw B.W., Chem. Communs., 181, 1965.
. Jovanovic B., J. Chem. Soc., Dalton, 1176, 1972.
. Otsuka S., Nakamura A., Tatsuno Y., J. Am. Chem. Soc., 91, 6994, 1969.
. Cotton F., Zingales F., J. Am. Chem. Soc., 83, 351, 1961.
. Coates G., Parkin C., J. Chem. Soc., 3220, 1962.
. Strohmeier W., Hellmann H., Chem. Ber., 97, 1877, 1964
. Heldt W. Z., Inorg. Chem., 2, 1048, 1963.
. Crociani B., Belucco U., Inorganic Chemistry, Vol. 9, No. 9, 1970
. Y.Yamamoto, H.Yamazaki, The Chemical Society of Japan, 1985, 58.
. M.F. Rettig, E.A.Kirk, P.M.Maitlis, Journal of Organwnetallic Chemisfry, 111 (1976) , c. 113-121.
. Otsuka S., Tatsuno Y., Journal of the American Chemical Society, 1971
. R. Uson, J. Forni at al, Journal of Organometallic Chemistry, 299 (1986), 251-258.
. Silverio Coco, Elisa Espinet, Dalton Trans., 2007, 3267-3272.
24. Сhemical Society of Japan, 54, 2672-2674.
25. Inorg. Chem. 1993, 32, 4578-4584.
. Christofides A., Journal of Organometallic Chemistry. 259, 355-365, 1983.
. Y. Han and H. V. Huynh , Dalton Trans., 2201-2209, 2009.
. Guillemard H., Ann. chim. phys., 14, 344, 1908.
. Malatesta L., Padoa G., Inst. Lomb., 91, 227, 1957.
. Heldt W.Z., J. Inorg. Nucl. Chem., 22, 305, 1961.
32. Heldt W.Z., Adv. Chem. Ser., 37, 99, 1963.
. Hartley E.G. J., J. Chem. Soc.,101, 705, 1912.
. Malatesta L., Gazz. Chim. Ital., 77, 240, 1947.
. Sacco A., Gazz. Chim. Ital., 86, 201, 1956.
. Hoffmann K. A., Bugge G., Ber., 40, 3759, 1907.
. Malatesta L., Sacco A., Atti Acad. naz. Lincei, 11, 379, 1951.
. Milter J.S., Balch A.L., Inorg. Chem., 11, 2069, 1972.
. Bonati F., Minghetti G., J. Organometal. Chem., 24, 251, 1970.
. Fischer E.O., Werner H., Chem Ber., 95, 703, 1962.
. Nast R., Schulz H., Chem. Ber., 103, 777, 1970.
. Werner H., Ptinz. R., Chem. Ber., 99, 3582, 1966.
. Cetini G., Gambino A., Atti A. Accad. Sci. Torino, 97, 1131, 1963.
. Hieber W., Z. Naturforsch, 5b, 129, 1950.
. Jetz W., Angelici R., J. Organometal. Chem., 35, C37, 1972.
. Vallarino L., Ist. Lomb., 91, 397, 1957.
. Joshi K. K., Pauson P.L., J. Organometal. Chem, 1, 51, 1963.
. Brunner H., Vogel M., J. Organometal. Chem., 35, 169, 1972.
. Freni M., Valenty V., Gazz. Chim. Ital., 90, 1445, 1960.
50. Treischel P. M., Hess R. W., J. Am. Chem. Soc., 93, 5424, 1971.
. Yamamoto Y., Hagihara N., Bull. Chem. Soc. Japan, 39, 1084, 1966.
52. Chugaev, L.; Skanavy-Grigorizeva, M. J. Russ. Chem. Soc. 1915, 47, 776.
53. Rouschias, G.; Shaw, B. L. J. Chem. Soc. Chem. Comm. 1970, 183-183.
. Vicente, J., Chicote, M. T., Huertas, S.; G. Inorg. Chem.2003, 42, 4268.
. Han, Y.; Huynh, H. V. Dalton Trans. 2009, 2201.
56. Martínez-Martínez, A.-J.; Vicente, J. Organometallics 2012, 31, 3711.
. Luzyanin, K. V.; Guedes da Silva, M. F. C.; Kukushkin, V. Y.; Pombeiro, A. J. L. Organometallics 2008, 27, 833.
. Kinzhalov, M. A.; Boyarskiy, V. P.; Luzyanin, K. V.; Kukushkin, V. Y. Dalton Trans. 2013, 10394.
. Yakimanskiy, A.; Boyarskaya, I.; J. Coord. Chem. 2013, 66, 3592
. Wanniarachchi, Y. A.; Slaughter, L. M. Chem. Commun. 2007,3294.
. Slaughter, L. M. Comments Inorg. Chem. 2008, 29, 46.
. Tskhovrebov, A. G.; Luzyanin, K. V.; Kuznetsov, M. L.;Sorokoumov, V. N.; Balova, I. A.; Haukka, M.; Kukushkin, V. Y. Organometallics 2011, 30, 863.
. A. Stephen, K. Hashmi, Christian Lothschutz, Constantin Bohling, and Frank Rominger, Organometallics 2011, 30, 2411.